导语:日本冈山大学等团队发表综述,系统梳理了新抗原的来源、鉴定策略与验证平台。
简介
免疫检查点抑制剂(ICIs)改变了肿瘤治疗的格局,但总体有效率仍有限。以抗PD-1/PD-L1单药治疗为例,其客观缓解率(ORR)约为30%。要扩大获益人群,需要回答一个重要问题:T细胞究竟识别肿瘤上的哪些靶标?新抗原(neoantigen)被认为是这一问题的核心答案——它们被T细胞视为“非我成分”,可诱发强免疫应答,因而是个性化肿瘤疫苗和过继细胞治疗的理想靶点。然而,如何可靠地找到“真正被呈递、且有免疫原性”的新抗原,仍是该领域的主要瓶颈。2026年8月,冈山大学等团队在FEBS Journal 发表综述,对新抗原的来源、鉴定策略与验证技术路线做了系统梳理。
研究背景
T细胞对肿瘤的杀伤依赖一条被称为”肿瘤–免疫循环”的级联过程:依次经历肿瘤抗原释放、抗原提呈细胞摄取并提呈、T细胞启动、迁移与浸润肿瘤、识别肿瘤细胞表面的抗原–HLA复合物,最终实施杀伤。其中,抗原识别是决定抗肿瘤免疫能否发生的关键环节,这也是新抗原研究的核心所在。
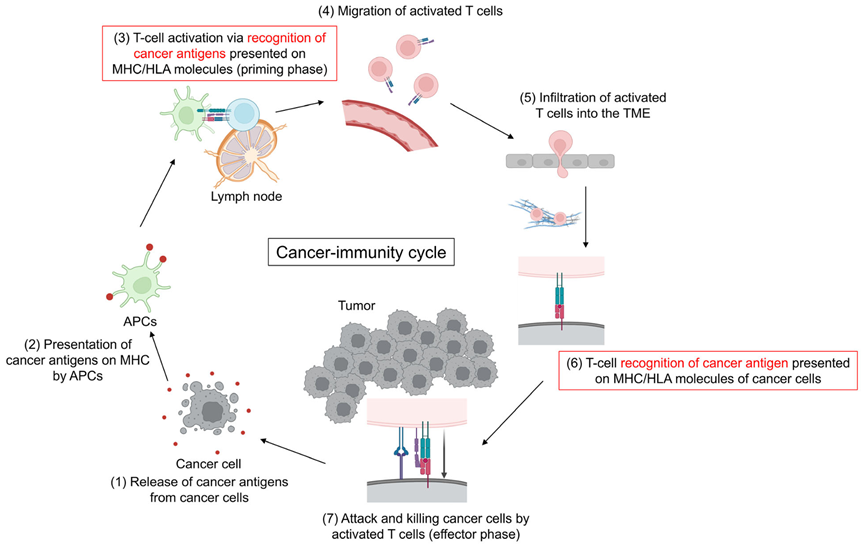
图1 肿瘤–免疫循环机制示意图
传统观点认为,新抗原主要来源于体细胞突变,鉴定主要依赖全外显子组测序(WES)。但这一路径的局限日益明显:WES只覆盖基因组2%–3%的编码区域,遗漏了绝大部分非编码区变异;肿瘤突变负荷(TMB)并不能在所有癌种中稳定预测免疫治疗疗效;基于WES鉴定到的新抗原数量也相当有限。
与此同时,组学技术的进展不断拓宽新抗原的来源边界。这篇综述将新抗原的主要来源归纳为四个层面:基因组变异(SNV、INDEL、基因融合)、转录组变异(可变剪接、非编码RNA翻译)、翻译组变异(核糖体移码、未注释开放阅读框的翻译)、蛋白组变异(翻译后修饰、蛋白酶体肽剪接、小分子药物共价修饰产生的半抗原肽)等。此外,胞内细菌与病毒来源的肽段也被证实可呈递于HLA分子并激活T细胞。
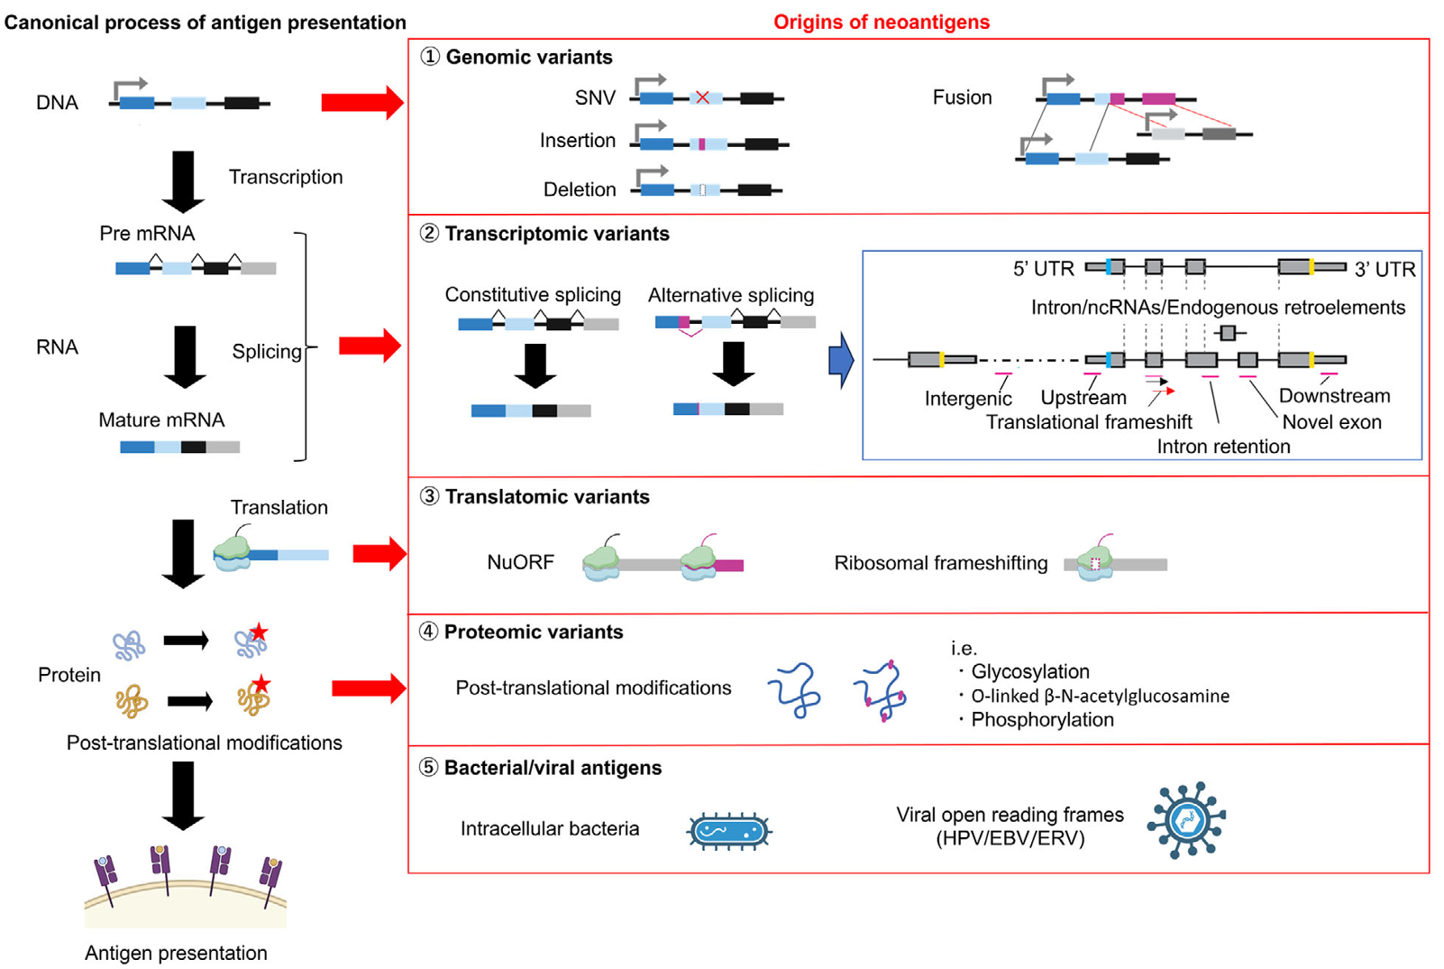
图2 新抗原来源涵盖基因组、转录组、翻译组、蛋白组以及细菌/病毒抗原
基于下一代测序(NGS)数据的计算预测是目前主流的新抗原初筛手段,流程通常包括:识别体细胞突变、HLA分型、预测肽与HLA的结合与呈递。已知人类HLA-I和HLA-II等位基因超过24000个,因此准确的HLA分型是预测的前提。常规短读长测序(WES、WGS、RNA-seq)进行HLA分型时,常受读段比对模糊、等位基因归属不准的限制;长读长RNA-seq可实现等位基因分辨率的精确分型,被视为更有前景的方案。在结合预测环节,以NetMHCpan为代表的工具通过整合体外结合亲和力数据与质谱来源的免疫肽组数据,提升了预测性能。
但本文也指出了一个关键数据:经计算预测的候选肽中,能被液相色谱-串联质谱(LC-MS/MS)证实真正在HLA分子上呈递的比例不足1%。这意味着仅凭预测会引入大量假阳性,计算工具仍需与实验验证配合。
免疫肽组学:直接“看见”呈递的肽段
免疫肽组学(immunopeptidomics)是综述着重讨论的另一条路线,其优势在于直接鉴定HLA分子上真实呈递的肽。标准流程分四步:用抗HLA抗体免疫沉淀、酸洗脱肽段、LC-MS/MS测定肽序列、与参考数据库比对。由于参考数据库的大小直接影响假阳性率,数据库的构建尤为关键;蛋白基因组学(proteogenomics)策略——用RNA-seq或长读长转录组数据构建个性化参考库——使非编码区来源的新抗原也能被检出。在判定肿瘤特异性时,由于健康组织细胞样本难以获得,有研究将鉴定到的肿瘤来源HLA配体与UniProt比对,未收录的肽即归为隐秘肽(cryptic peptide)候选。
综述也客观列出了LC-MS/MS的局限:肽段样本无法像基因测序那样扩增,对低丰度肽灵敏度有限;极端疏水或亲水、离子化效率差的肽难以检出;当前基于LC-MS/MS的蛋白组分析仅覆盖总蛋白组的约5%。此外,非特异性肽的检出会影响特异性,需借助适当的参考数据集加以控制;定量分析可借助串联质量标签(TMT)等标记策略实现。总体来看,样本制备、质谱硬件与谱图解析算法的进步,正逐步推动低起始量样本的免疫肽组分析走向实用。
在基因测序技术方面,长读长RNA-seq(如PacBio Iso-seq)可获得全长转录本,弥补短读长依赖参考基因组比对的不足。综述引用的一项研究将Iso-seq与HLA配体组分析结合,从全长转录本的全部三个阅读框预测肽段建库,鉴定出大量未收录于UniProt的隐秘肽,并进一步验证了靶向肿瘤细胞的T细胞与新抗原的配对关系。核糖体图谱(Ribo-seq)则通过测序核糖体保护的RNA片段,直接定位翻译事件,可发现非编码区的翻译与核糖体移码来源的新抗原。
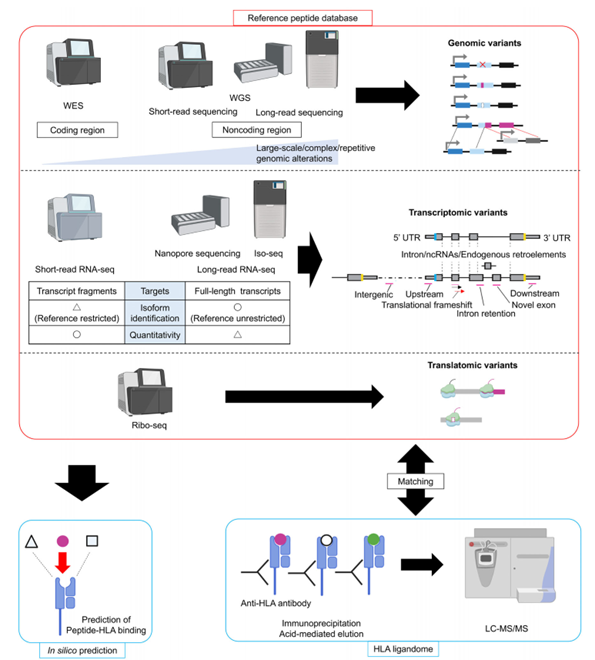
图 3基因测序结合质谱的多组学新抗原鉴定工作流程
另外文章也提到了翻译后层面新抗原鉴定的争议:曾有研究基于自建数据库估算,蛋白酶体肽剪接贡献了约30%的HLA-I配体;但后续的再分析表明,相当部分被归因为肽剪接的候选可用其他机制解释。本文指出,肽剪接对新抗原形成的真实贡献比例尚无定论,鉴定此类翻译后来源的抗原仍有待技术发展。
免疫原性验证平台
经典的验证工具是肽–MHC(pMHC)多聚体。它将多个肽–MHC复合物连接在一起,用于标记能识别特定抗原的T细胞。其局限在于:原则上每种候选肽都要单独制备一种多聚体,工艺繁琐、通量有限;且TCR与pMHC的结合天然较弱,低频率或低亲和力的抗原特异性T细胞难以检出。针对通量问题,肽可交换型pMHC多聚体允许在同一骨架上更换肽段,可更快筛选大量候选肽。另一类常用方法是功能共培养:先用候选肽脉冲抗原提呈细胞,再与外周血T细胞或肿瘤浸润淋巴细胞(TIL)共培养,观察T细胞反应;也可用串联微基因在表达患者相同HLA的细胞系中表达候选抗原,进行功能评估。
近年出现了一批高通量平台,原理各有不同。EpiScan通过检测细胞表面HLA-I类分子的稳定性,从多肽库中筛选可被呈递的肽。TCR-MAP在抗原提呈细胞中安装人工合成的TCR响应回路;一旦细胞呈递的肽被目标TCR识别,该细胞即被标记,从而实现抗原鉴定与功能评估同步完成。T-Scan让靶细胞表达候选新抗原肽库,并携带颗粒酶B(GzB)报告系统,与TIL共培养,接收到GzB信号的靶细胞被富集分析,对应新抗原随之确认。BATTLES将肽–HLA复合物展示在温敏水凝胶微球上,微球随温度形变,为TCR提供接近生理状态的结合与力学刺激,用于评估TCR反应性。
另一条思路是从T细胞端反向入手。TCR样抗体可识别特定的HLA–肽复合物,免疫沉淀后再经LC-MS/MS鉴定肽段。其局限在于抗体制备困难、HLA–肽复合物丰度低,且易与结构相似的肽发生交叉反应。单细胞RNA/TCR测序(scRNA/TCR-seq)可在单细胞层面锁定靶向肿瘤的T细胞克隆,与上述平台互补,加速新抗原–TCR配对的确认。
总结
本文把分散在基因组、转录组、翻译组、蛋白组各条线上的新抗原鉴定技术整合到同一张“地图”中,并明确指出两条主线的互补关系:计算预测覆盖广但假阳性高,免疫肽组学直接但灵敏度受限。作者同时点出了尚未解决的难点——非经典抗原的肿瘤特异性评估手段不足、肿瘤异质性使抗原克隆性难以判定、部分产生新抗原的基因变异本身可能参与免疫逃逸、HLA-II限制性新抗原的预测和鉴定在生物学与技术层面均有障碍。文末提出,整合免疫肽组学与多组学的分析(如NeoDisc这类整合管线)、验证数据的持续积累与深度学习模型的协同改进,将推动新抗原研究走向临床转化。
对肿瘤疫苗和细胞治疗相关领域的开发者而言,这篇综述给出的核心启示是:单一技术路线不足以支撑临床级新抗原筛选,“多组学分析+质谱直接验证+T细胞功能确认”的组合策略正成为研究范式。其中,免疫肽组学对质谱的灵敏度与肽序列解析能力提出了很高要求,尤其是低起始量样本和非经典肽的鉴定。如今随着业界对新抗原的来源认识边界不断拓宽,现有数据库已不足以覆盖所有来源的新抗原肽段,蛋白从头测序(de novo sequencing)这一不依赖参考数据库的序列解析技术正在成为重要研究工具。
Ishino T, Togashi Y. Modalities to identify clinically actionable neoantigens. FEBS J. 2026 Aug 12. doi: 10.1111/febs.70701.